新版医疗器械 GMP 正式实施,包装密封性由常规质控项目升级为飞行检查重点判定项,不少无菌器械企业面临体系整改、方法验证、检测设备配套的多重压力。包装是无菌屏障的最后一环,一旦密封失效,微生物侵入会直接造成产品无菌失效,带来召回、处罚等重大质量风险。医疗器械无菌包装的密封完整性,正在成为监管与市场双重关注的焦点。随着新版医疗器械生产质量管理规范的落地,包装密封性检测已从企业可选的内部质控项,升级为飞行检查中的重点判定项。对无菌器械生产商而言,这不仅是合规要求的加码,更是一次对既有检验能力、工艺验证体系、数据追溯能力的全面体检。密封失效带来的不只是单批次产品报废,还可能引发召回、停产整顿乃至监管处罚,直接影响企业资质与市场信任。
一、新规导向:密封性不再是可选检验项
1.1 飞行检查缺陷案例敲响行业警钟
近年的多起飞检通告显示,多家无菌医疗器械企业因包装密封性问题被判定体系缺陷:有的企业未将密封性纳入成品检验规程,有的缺乏配套检测设备,有的缺少完整的验证记录与数据留存。这类问题在新规中被列为高风险项,整改压力大、波及面广,甚至影响产品注册与延续注册。监管层的信号已经十分明确:包装密封性不再是靠供应商报告或口头承诺就能应付的项目,必须由企业自身建立可执行、可追溯、可验证的检验体系。
1.2 无菌屏障系统的核心逻辑
无菌医疗器械的包装,本质是一道持续可靠的微生物屏障。封口褶皱、虚封、针孔、封边断裂等肉眼难以识别的微小泄漏,会在仓储、运输、流转的长期过程中逐步失效。一旦屏障被突破,微生物即可侵入包装内部,直接威胁产品的无菌状态与临床使用安全。因此,密封性检测关注的不只是封口那一刻的状态,更是产品在整个生命周期内维持无菌屏障的能力。仅依靠人工目视抽检,漏检率高,且难以形成客观、可追溯的数据记录,无法满足新规对检验有效性的要求。
二、企业现存质控短板
2.1 检验方式偏传统,缺少量化数据
不少企业仍依赖水浴冒泡法、人工目视等传统方式评估包装密封性。这类方法操作简单,但主观性强、结果无法数字化留存,也很难覆盖微小泄漏。在新规框架下,检验方式需要具备客观性与可重复性,同时能形成规范的原始记录。依赖经验判断的检验方法,在飞行检查的资料核查环节容易被质疑方法有效性,成为扣分点。
2.2 封口工艺缺少闭环验证
无菌包装的密封质量,与热封温度、压力、速度等工艺参数的稳定性高度相关。热封参数一旦发生漂移,封边质量就会波动。很多企业只做首件确认,缺少对批量生产过程的周期性密封性监控,难以识别隐性封边缺陷。同时,封口工艺的安装确认(IQ)、运行确认(OQ)、性能确认(PQ)资料往往不完整,工艺验证链条存在明显缺口,无法向检查方证明工艺持续处于受控状态。
2.3 记录与追溯体系不完整
完整的密封性检验,需要配套标准化的检验规程、仪器校准记录、方法学验证报告,以及清晰的样品取样规则、判定准则和不合格品处置流程。现实中,不少企业这三类记录或缺失、或不完整,难以形成闭环。飞行检查高度依赖原始数据与文件逻辑的一致性,记录体系的不完善,往往比检测结果本身更容易成为判定缺陷的直接依据。
三、标准化检测方案:MFY-01H 密封试验仪负压法检测
3.1 负压法适配无菌医疗器械包装
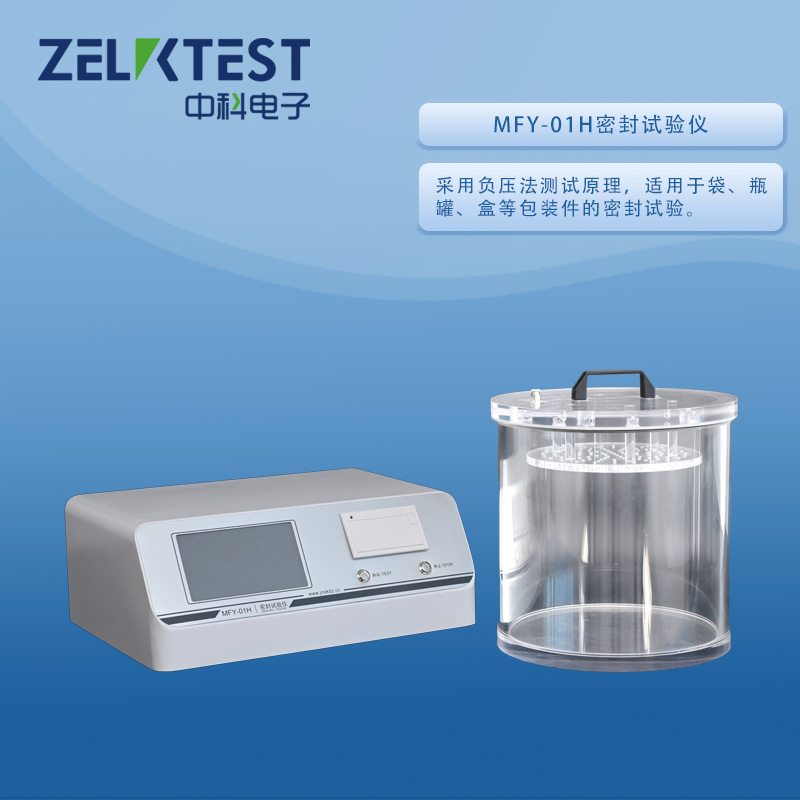
MFY-01H 密封试验仪采用负压浸水法原理,符合 YY/T 0681.5 等无菌包装密封性测试要求,适配医用透析纸、复合膜、硬吸塑托盘等主流无菌包装形式,可快速识别封边微泄漏、针孔、虚封等缺陷。该设备操作成熟、适用范围广,是无菌医疗器械厂普及度较高的密封性检测设备,能够较好地支撑批量抽检与周期性验证。
3.2 支撑 GMP 体系的核心能力
MFY-01H 可设定负压值与保压时间,自动计时,试验过程能留存原始测试数据、试验编号与样品信息,形成可审计的电子记录。这些记录可直接用于成品放行、封口工艺确认、加速老化试验与运输模拟验证,满足飞行检查对数据可追溯性的要求。仪器配备的透明真空腔体使测试过程可视化,气泡出现的位置即对应泄漏缺陷点位,便于快速定位封口、边角或膜材问题,为工艺整改提供明确方向。
3.3 无损筛查,兼顾试样复用管理
相比部分破坏性检测方式,负压浸水法适合批量筛查,能最大限度保留试样的完整性。企业可据此建立 “日常放行抽检+周期性工艺验证+年度再确认” 的三级测试方案,形成完整的包装完整性证据链,覆盖从进料、生产到出厂、留样的全流程,让密封性管控贯穿产品生命周期。
四、落地整改路线,从容应对飞检核查
4.1 完善文件体系
企业应更新质量规程,将密封性正式纳入成品检验项目,明确取样方案、判定限度、测试方法,并同步配套包装验证方案、不合格品处置流程与记录表单。文件体系是飞行检查的第一道关口,只有规程清晰、可执行,后续检测与追溯才有依据。
4.2 配套检测设备与方法验证
根据包装形式选型密封检测设备,并完成仪器的安装确认、校准与方法学验证,明确测试参数,规避假阳性、假阴性问题。检测方法应能稳定区分真实泄漏与环境干扰,确保数据真实可靠,为后续判定提供支撑。
4.3 全周期持续监控
密封性管控应覆盖来料包材验收、封口工艺参数验证、成品放行、老化稳定性试验与运输模拟试验等各环节,定期复盘密封不良趋势,反向优化热封设备参数与工艺条件,形成持续改进的闭环,降低批量质量风险。
结语
随着监管趋严,无菌医疗器械包装密封性已经从 “加分项” 变成 “准入底线”。企业提前完成方法验证、设备配套与资料闭环,把密封缺陷拦截在出厂前,既是合规刚需,也是降低产品召回、临床风险的核心手段。越早建立完善的密封性检测体系,越能在飞检核查中掌握主动,实现质量与合规的双重保障。